DP4+は、化合物のNMRの化学シフトの実験値と、量子化学計算による複数の候補化合物の化学シフト予測値から、どの候補化合物がもっともらしいかのDP4+確率を計算する方法です。論文では、スペクトルから判別困難なジアステレオマーや構造異性体(位置異性体など)のどれが正しいかを予測するために使われています。
研究室のワークステーションで稼働するブラウザアプリを作りましたので、学生さんはアクセスして使ってみてください。
本記事では、DP4+を開発したSarottiグループ(ロサリオ化学研究所、アルゼンチン)が公開しているInstructive(https://sarotti-nmr.weebly.com)中のジアステレオマーのチュートリアル計算をブラウザアプリで再現してみます。また、開発元が配布しているExcelファイルでの計算結果と一致するかを確かめます。
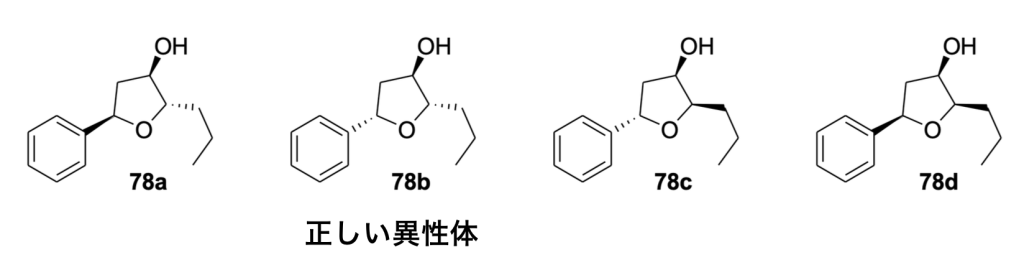
計算するのは以下の4つのジアステレオマーです。テトラヒドロフラン環の4位ヒドロキシ基の立体配置をRで固定して、2位フェニル基と5位プロピル基の立体配置が異なっています: 78a, (2R,4R,5S); 78b, (2S,4R,5S); 78c, (2S,4R,5R); 78d, (2R,4R,5R)。
チュートリアルと今回の計算条件の違い
| 計算条件 | チュートリアル(Sarotti) | 本記事 |
|---|---|---|
| 配座探索プログラム | 不明。HyperChem、Spartan、Macromodel等が例として挙げられている。 | CREST (3.0.1) |
| DFT計算プログラム | チュートリアル掲載の結果はGaussianを使用 | ORCA (6.1.1) |
| 汎関数/基底関数系(構造最適化) | B3LYP/6-31G(d)。d型分極関数はデフォルトでデカルト関数(6D)。 | B3LYP/6-31G(d)。d型分極関数は球面調和関数(5D)。局所相関汎関数としてVWN3を使った(Gaussianと同様)B3LYP/Gを指定。 |
| 汎関数/基底関数系(GIAO計算) | mPW1PW91/6-31G(d,p) | mPW1PW91/6-31G(d,p)。ORCAでのキーワードはmPW1PW。 |
| 溶媒モデル | IEF-PCM(chloroform) | C-PCM(chloroform) |
| クーロン・交換項の計算に用いる近似 | なし | RIJCOSX近似(Resolution of Identity近似 + Chain-of-Sphere近似) |
| 初期配座探索後の閾値 | 5 kcal/mol以内 | 2.7 kcal/mol以内に絞り込み |
| DFT構造最適化後の閾値 | 2 kcal/mol以内 | すべて採用 |
計算の手順
分子構造の作成
Avogadroでまず78aの構造を作成してMMFF94力場で最適化して、XYZ形式で保存。78b、78c、78dの構造は、Avogadroで78aに構造最適化を掛けながら水素原子を引っ張って立体配置を変えて作成してXYZ形式で保存。
配座探索
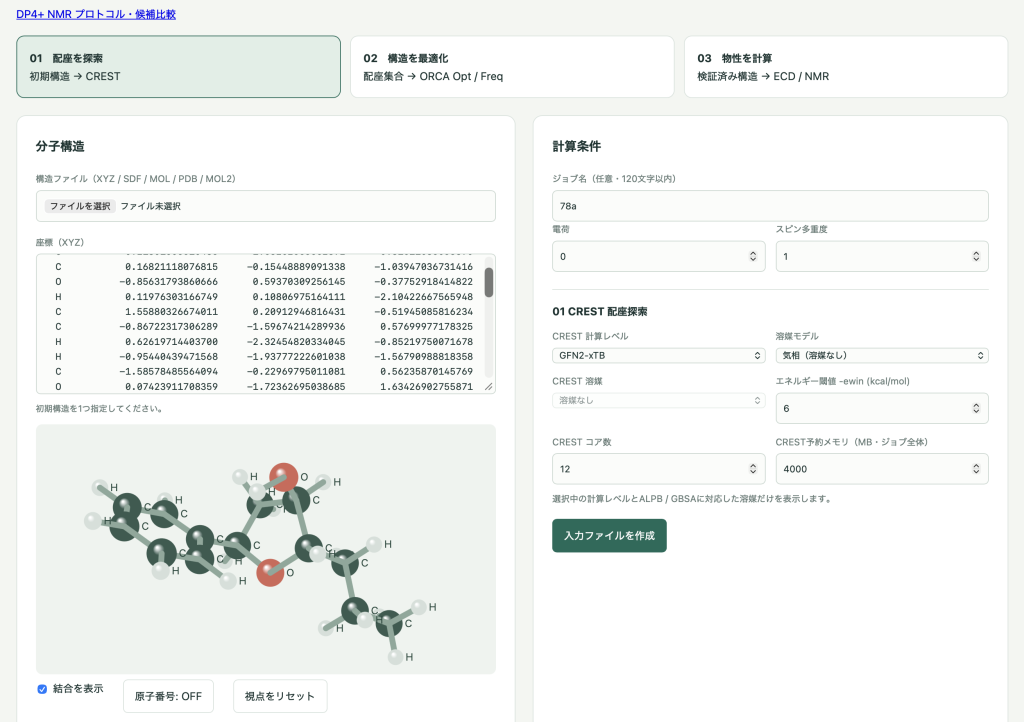
XYZを読み込んで、ジョブ名とCRESTの計算条件を設定します。今回は「気相(溶媒なし)」で計算。「入力ファイルを作成」ボタンをクリック、「計算条件・資源設定・入力ファイルを確認しました。」にチェックを入れてから、「Slurmへ投入」をクリックして計算開始。今回は約10分×4異性体 = 40分かかりました。
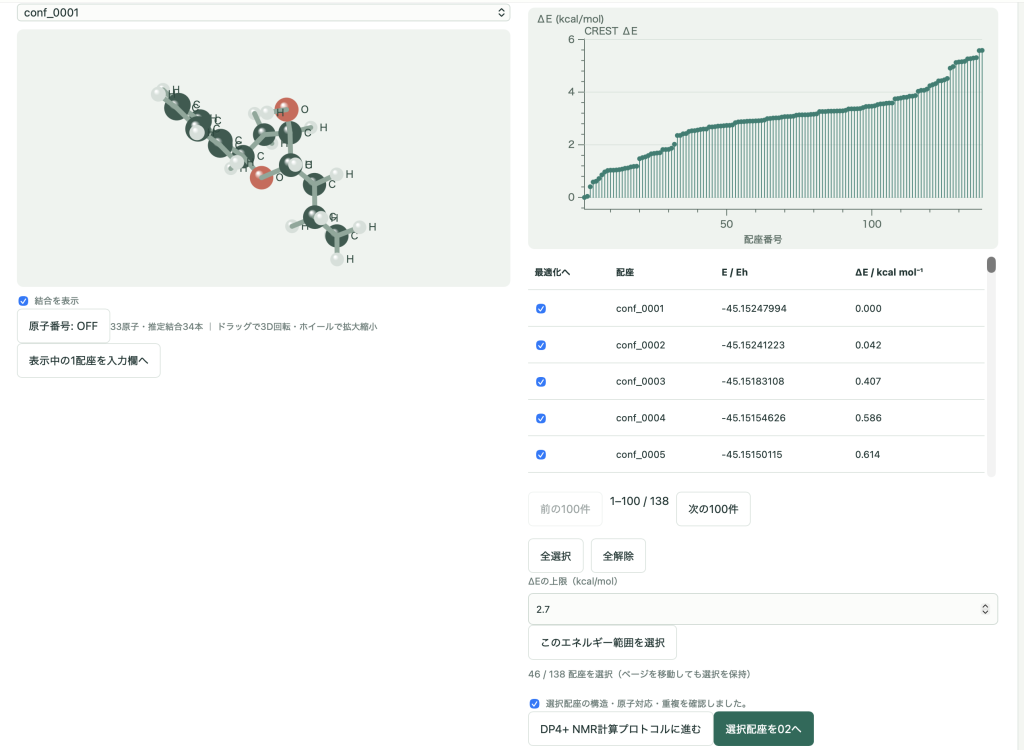
計算が完了したら、「ジョブ・ログ管理」で「配座を確認・選択」ボタンをクリックします。78aの場合は138種類のコンホマー(6 kcal/mol以内)が生成されていました。次にエネルギー閾値を2.7 kcal/mol以内にして、46コンホマーに絞り込みました。「選択配座の構造・原子対応・重複を確認しました。」にチェックを入れてから「DP4+ NMR計算プロトコルに進む」をクリックします。
ここまでの各異性体の結果は以下の通りです。
| 段階 | 78a | 78b | 78c | 78d |
|---|---|---|---|---|
| 生成された配座の数 (6 kcal/mol以内) | 138 | 119 | 111 | 122 |
| 2.7 kcal/mol以内の数 | 46 | 64 | 41 | 32 |
構造最適化、化学シフト予測(GIAO)
理論レベルはチュートリアルにできるだけ合わせて、構造最適化: B3LYP/6-31G(d)(気相)、化学シフト予測: C-PCM(chloroform)/mPW1PW91/6-31G(d,p) で行いました。「入力ファイルを作成」をクリック→「条件・入力・計算資源を確認しました」にチェック→「Slurmへ計算を投入」をクリック、で計算が開始されます。
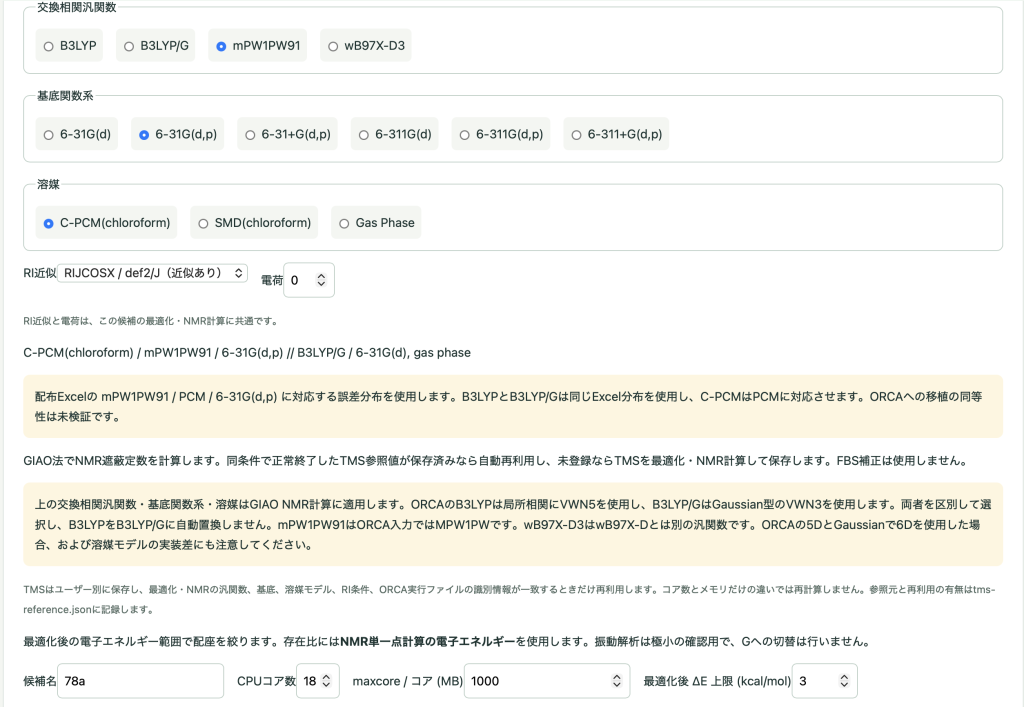
ページの一番左上の「← 計算ワークスペース」をクリックして、最初のページに戻り、ジョブ・ログ管理セクションで、「DP4+ NMR」 ジョブが実行完了になったら、「DP4+ パネルで解析」ボタンをクリックします。
DP4+ 解析
比較する候補化合物を指定
「2. 比較する候補を指定」のドロップダウンメニューから比較したい構造を選択して、「候補を追加」ボタンをクリックします。
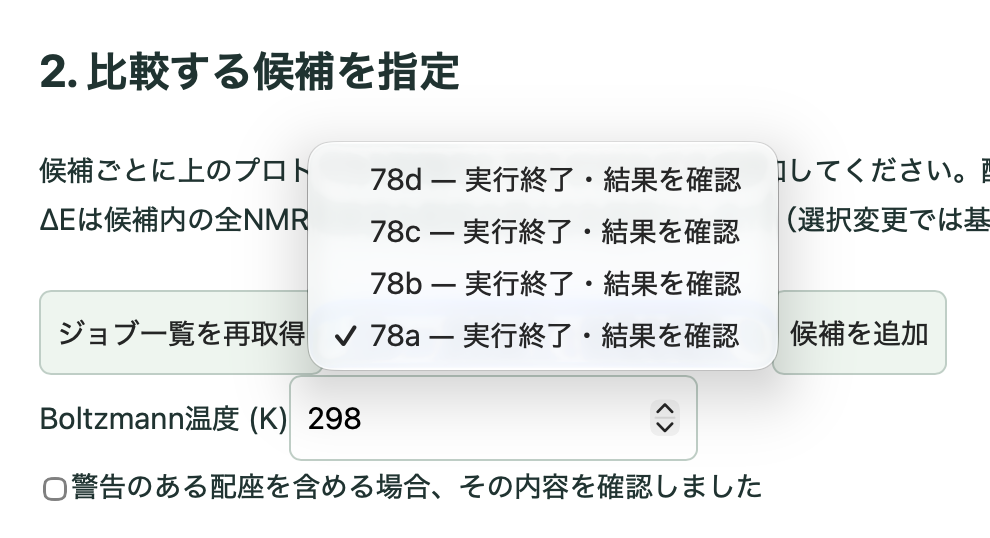
エネルギー差(C-PCM(chloroform)/mPW1PW91/6-31G(d,p) level of theory)を見て、外したいコンホマーがあればチェックを外してください。Sarottiの最初の論文では2 kcal/mol以内のコンホマーをDP4+ 解析の対象とすることになっています。今回はすべての配座を解析対象としました。
構造と平均遮蔽定数の確認
遮蔽定数σの表を確認してください。指定した理論レベルで自動的にtetramethylsilane(TMS)の計算も行われていて、TMS基準の化学シフト値δ (ppm) も表に示されています。次に、ボタンの配置が良くないのですが、少しスクロールして左下の「平均値を確認して原子対応表に反映」をクリックします。
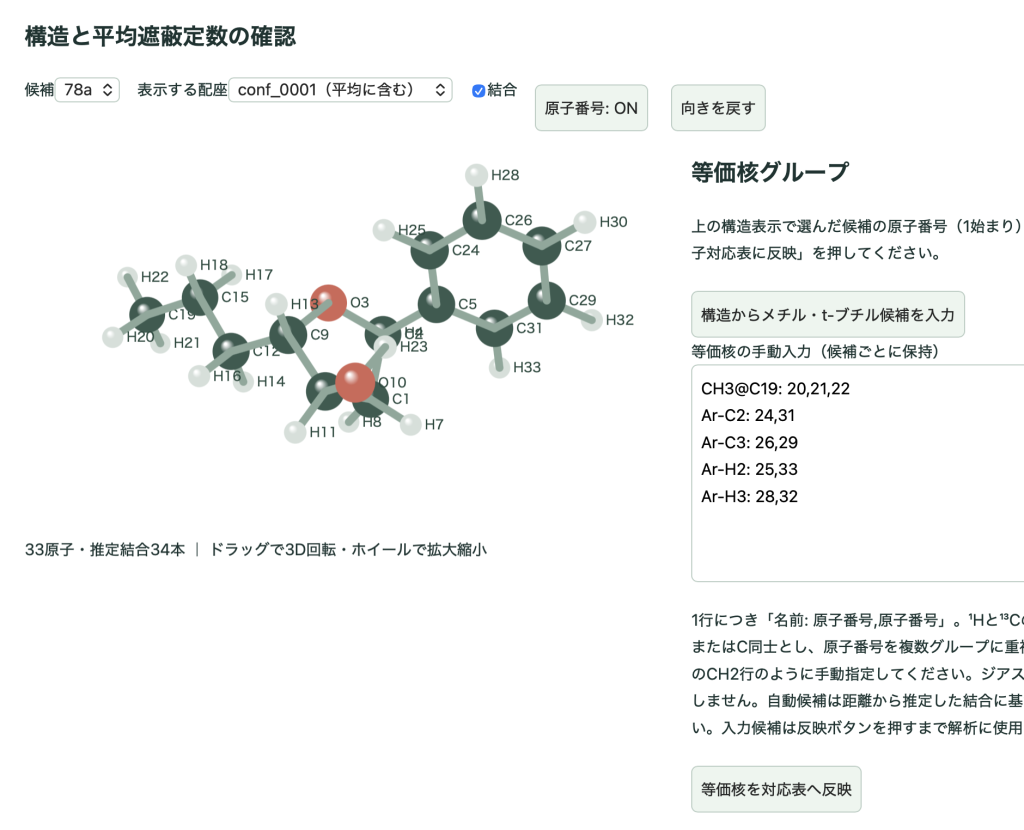
次に少し上に戻って、「等価核グループ」を手動入力します。コロンの前は任意のグループ名、コロンの後は原子の番号です。入力が終わったら、「等価核を対応表へ反映」をクリックします。
実験化学シフトと原子の対応
「実験化学シフトと原子の対応」セクションのspreadsheetに化学シフトδ (ppm) の実験値を入力していきます。また、sp2炭素とsp2炭素に結合した水素にチェックを入れます。
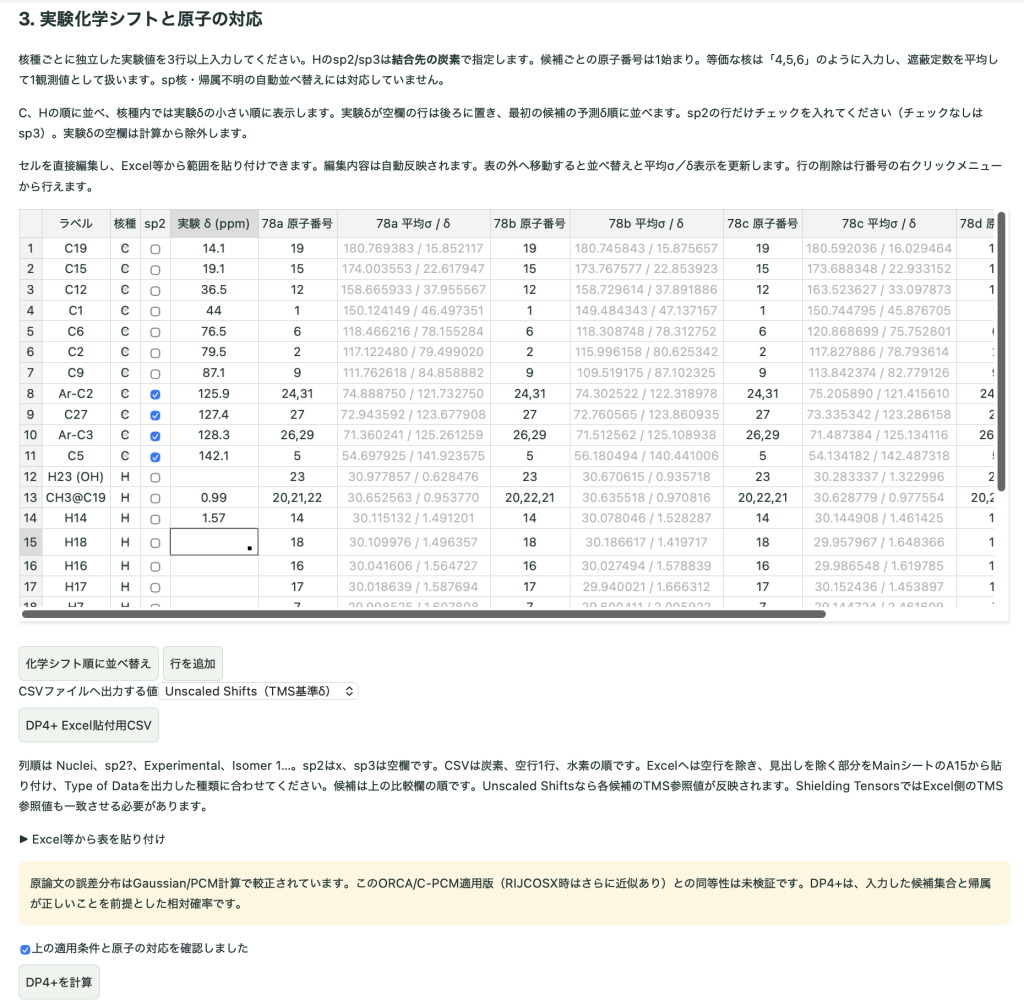
13Cと1Hの化学シフトの実験値を入力し終わったら、「上の条件と原子の対応を確認しました」にチェックを入れて、「DP4+を計算」をクリックすると解析結果が表示されます。
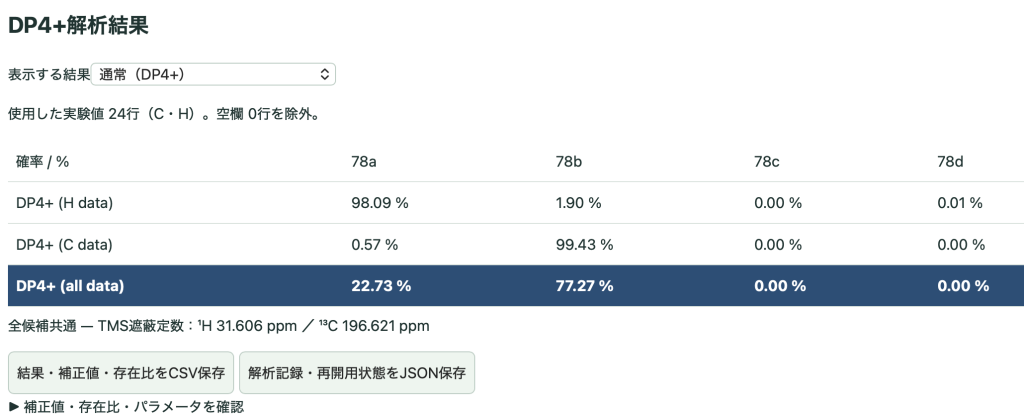
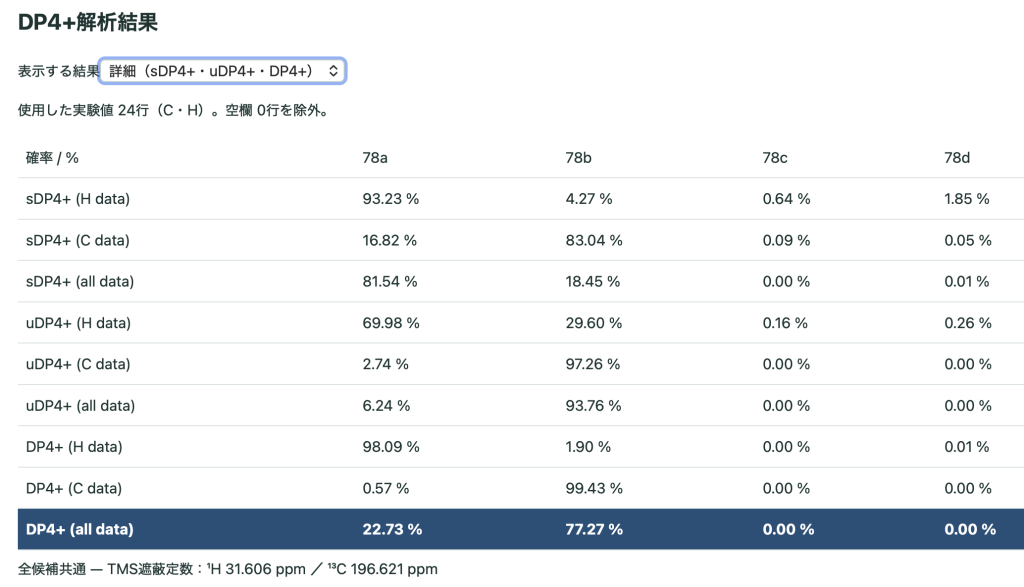
結果は以下の表の通りです。
| 確率 / % | 78a | 78b | 78c | 78d |
|---|---|---|---|---|
| DP4+ (H data) | 98.09 | 1.90 | 0.00 | 0.01 |
| DP4+ (C data) | 0.57 | 99.43 | 0.00 | 0.00 |
| DP4+ (all data) | 22.73 | 77.27 | 0.00 | 0.00 |
Instructionsに載っている結果を引用します。
| 確率 / % | 78a | 78b | 78c | 78d |
|---|---|---|---|---|
| DP4+ (H data) | 1.55 | 9.55 | 84.22 | 4.68 |
| DP4+ (C data) | 6.65 | 99.35 | 0.00 | 0.00 |
| DP4+ (all data) | 1.14 | 98.86 | 0.00 | 0.00 |
(https://sarotti-nmr.weebly.com/uploads/2/4/2/9/24298506/instructive_1.pdf)
Sarottiらのように99%の相対確率で78bといきたいところでしたが、今回の計算では77%に留まりました。
Sarottiらの計算と同様に、13C NMRデータのみを用いた解析では正しい異性体78bが強く支持されました。一方、1H NMRデータのみを用いた解析では、Sarottiらの計算では78cが、今回の計算では78aが支持されました。配座探索法、配座のボルツマン重み、基底関数、溶媒モデルなどの違いが、今回のDP4+確率の差に影響した可能性があります。両方のNMRデータを用いた解析では、正しい異性体78bが最も高いDP4+確率を示しました。
DP4+計算の中身
関連論文:
- Smith SG, Goodman JM. Assigning stereochemistry to single diastereoisomers by GIAO NMR calculation: the DP4 probability. J Am Chem Soc. 2010;132(37):12946-59. doi: 10.1021/ja105035r.
- Grimblat N, Zanardi MM, Sarotti AM. Beyond DP4: an Improved Probability for the Stereochemical Assignment of Isomeric Compounds using Quantum Chemical Calculations of NMR Shifts. J Org Chem. 2015;80(24):12526-34. doi: 10.1021/acs.joc.5b02396.
- Grimblat N, Gavín JA, Hernández Daranas A, Sarotti AM. Combining the Power of J Coupling and DP4 Analysis on Stereochemical Assignments: The J-DP4 Methods. Org Lett. 2019;21(11):4003-4007. doi: 10.1021/acs.orglett.9b01193.
- Zanardi MM, Sarotti AM. Sensitivity Analysis of DP4+ with the Probability Distribution Terms: Development of a Universal and Customizable Method. J Org Chem. 2021;86(12):8544-8548. doi: 10.1021/acs.joc.1c00987.
- Marcarino MO, Cicetti S, Zanardi MM, Sarotti AM. A critical review on the use of DP4+ in the structural elucidation of natural products: the good, the bad and the ugly. A practical guide. Nat Prod Rep. 2022;39(1):58-76. doi: 10.1039/d1np00030f.
- Howarth A, Goodman JM. The DP5 probability, quantification and visualisation of structural uncertainty in single molecules. Chem Sci. 2022;13(12):3507-3518. doi: 10.1039/d1sc04406k.
- Kotlyarov R, Howarth A, Goodman JM. DP5 without DFT: uncertainty-calibrated graph neural net accelerates structure confirmation via NMR. Chem Sci. 2026;17(18):9138-9147. doi: 10.1039/d5sc06988b.
各原子の確率を計算する
各原子のNMR化学シフトの予測誤差を \[ e_i=\delta_{\mathrm{calc},i}-\delta_{\mathrm{exp},i} \] とします。DP4+では、この誤差がStudentのt分布に従うと仮定します。誤差分布の平均 \(\mu\)、尺度パラメータ \(\sigma\)、自由度 \(\nu\) を用いて、各原子の確率に対応する値 \(q_i\) を求めます。Grimblat et al. (2015) では、72種類の有機化合物について化学シフトを異なる汎関数/基底関数系/溶媒の条件で計算し、誤差分布を推定しました。さらに、sp2原子とsp3原子に対してやスケーリング前とスケーリング後に対して異なる誤差分布を使います。
スケーリングは、DFTで計算した化学シフト \(\delta_{\mathrm{calc}}\) を各原子の実験化学シフト \(\delta_{\mathrm{exp}}\) に対して直線回帰して(候補構造ごとに回帰)、求めた傾き \(m\) と切片 \(b\) を使ってscaled値に変換します。今回は、SarottiらによるGaussianを使用したPCM(chloroform)/mPW1PW91/6-31G(d,p)//B3LYP/6-31G(d)計算について推定した誤差分布パラメータを使用しました。ORCAとGaussianでは基底関数や溶媒モデルなどの実装が異なるため、厳密には今回の計算条件に合わせて誤差分布パラメータを再推定することが望ましいです。
| パラメータ | 平均 \(\mu\) | 尺度パラメータ \(\sigma\) | 自由度 \(\nu\) |
|---|---|---|---|
| 13C unscaled, sp2 | -2.365 | 1.675 | 4.673 |
| 13C unscaled, sp3 | 1.742 | 1.508 | 6.216 |
| 1H unscaled, sp2 | 0.233 | 0.136 | 6.954 |
| 1H unscaled, sp3 | -0.038 | 0.112 | 4.026 |
| 13C scaled | – | 1.391 | 5.576 |
| 1H scaled | – | 0.105 | 4.323 |
| TMS 1H遮蔽定数(デフォルト値) | 31.606 (31.634) | TMS 13C遮蔽定数 | 196.622 (195.928) |
SarottiグループのCustom DP4+のExcelファイルから引用
(https://sarotti-nmr.weebly.com/custom-dp4.html)
78aの13C化学シフトに対する計算例を以下の表に示します。確率因子qの計算式は\[q = 1 – F_{\nu}\left(\frac{|e – \mu|}{\sigma}\right)\]
で(上側確率)、Scaledの場合は\(\mu = 0\)で計算します。自由度\(\nu\)のStudentのt分布の確率密度関数を \(f_\nu(t)\) とすると、\(F_\nu(t)=\int_{-\infty}^{t}f_\nu(x)\,dx\)が累積分布関数で、\(q = 1 – F_{\nu}\)が上側確率です。
Excelでは、=T.DIST.RT(ABS(Error-Mu)/Sigma,Nu)で計算できます。Excelでは、自由度は小数点以下切り捨てです。q値は数学的にはp値に相当する量です。ただし上側確率なので最大値は0.5です。
確率因子の積\[S_k=\prod_{i=1}^{n}q_{ki} \]を計算するためには全ての確率因子\(q\)を掛け合わさなければいけませんが、小さな数字を多数掛け合わせることになるので、対数変換してから和を取ります。\[L_k = \ln S_k =\sum_i\ln q_{ki}\]
上のパラメータ表の\(\mu\)の値で示されていますが、この計算レベルではUnscaled δについて、sp3炭素は実験値より少し大き目、sp2炭素は少し小さ目の計算値が出る傾向があります。下の表で、化合物78aはsp3炭素の実験値87.1 ppmに対して、Unscaled予測値84.86 ppmと小さいほうに誤差が出ているのでq値が0.0192と極端に小さく(対数値では絶対値の大きな負の値)なっていることが分かります。
| Exp. | 78a | ||||||
| Type | δ / ppm | δ (Unscaled) / ppm | Error (Unscaled) | 確率因子q (unscaled) | δ (Scaled) / ppm | Error (Scaled) | 確率因子q (Scaled) |
| C | 14.1 | 15.85 | 1.75 | 0.4973 | 12.9 | -1.19 | 0.2159 |
| C | 19.1 | 22.62 | 3.52 | 0.1417 | 20.0 | 0.91 | 0.2705 |
| C | 36.5 | 37.96 | 1.46 | 0.4279 | 36.1 | -0.39 | 0.3948 |
| C | 44 | 46.50 | 2.50 | 0.3170 | 45.1 | 1.07 | 0.2377 |
| C | 76.5 | 78.16 | 1.66 | 0.4781 | 78.3 | 1.80 | 0.1264 |
| C | 79.5 | 79.50 | 0.00 | 0.1459 | 79.7 | 0.21 | 0.4436 |
| C | 87.1 | 84.86 | -2.24 | 0.0192 | 85.3 | -1.77 | 0.1299 |
| C (sp2) | 125.9 | 121.73 | -4.17 | 0.1713 | 124.0 | -1.87 | 0.1184 |
| C (sp2) | 127.4 | 123.68 | -3.72 | 0.2317 | 126.1 | -1.33 | 0.1918 |
| C (sp2) | 128.3 | 125.26 | -3.04 | 0.3541 | 127.7 | -0.57 | 0.3505 |
| C (sp2) | 142.1 | 141.92 | -0.18 | 0.1307 | 145.2 | 3.12 | 0.0374 |
| \(L_k\) | -17.563072 | \(L_k\) | -18.246782 |
全ての異性体について計算した\(L_k\)を以下の表に示します。最後のDP4+確率は計算しやすいようにall data行の最大値\(L_{\mathrm{max}} = -73.491987\)との差を使って、以下の式から計算されます: \[P_k=
\frac{\exp(L_k-L_{\max})}
{\displaystyle\sum_{j=1}^{M}\exp(L_j-L_{\max})}.\]
\(L_k\) 78a 78b 78c 78d 13C (unscaled) −17.563072 −13.994734 −26.791629 −26.518217 13C (scaled) −18.246782 −16.649784 −23.503688 −24.017890 1H (unscaled) −19.207621 −20.081677 −25.478817 −24.970498 1H (scaled) −19.681043 −22.765792 −24.661847 −23.601381 合計 (all data) −74.698518 −73.491987 −100.435980 −99.107986 DP4+ 確率 23.03% 76.97% 0.00% 0.00%
DP4+確率を計算できました。Webアプリで計算した確率(22.73%、77.27%、0.00%、0.00%)と少し差があるのは、Excelの TDIST や T.DIST.RT は自由度が小数の場合、整数に切り捨てて計算するためです。
DP4+確率は、比較した候補構造のいずれかが正しいという仮定のもとで計算された相対的な確率です。すべての候補構造が誤っている場合でも、いずれかの候補が高いDP4+確率を示す可能性があります。また、scaledとunscaledの化学シフトは同じ遮蔽定数から計算されるため、統計学的に独立なデータではありません。しかし、両者を組み合わせることで構造判別性能が経験的に向上することが示されています。
(了)